Alimentation animale, un secteur dynamique!
Le petfood est un marché en croissance (+7 % en 2024) porté par la volonté des propriétaires d’investir dans le bien-être de leurs compagnons. Les acteurs du secteur nutraceutique trouvent une place de choix dans cette tendance de fonctionnalisation de l’alimentation animale.
- Définition
Toute substance ou produit, transformé ou non, destiné à l’alimentation des animaux est considéré comme aliment pour animal (CE n°178/2002). Le secteur de l’alimentation animale, ou feed, se divise en 2 grands segments selon les espèces visées. Le premier, l’alimentation des animaux de rente, est une branche à part entière de la zootechnie et un levier d’amélioration de la productivité. Le second, le petfood, est l’alimentation des animaux de compagnie.
Depuis 2002, les compléments alimentaires disposent également d’un cadre réglementaire propre suite à la parution de la Directive 2002/46/CE du Parlement européen et du Conseil du 10 juin 2002 relative aux compléments alimentaires.
Cette directive a été transposée en droit français par le Décret n°2006-352 du 20 mars 2006 modifié par le Décret n°2011-329 du 25 mars 2011.
Le décret prévoit une notification obligatoire des compléments alimentaires préalablement à leur mise sur le marché à la Direction Générale de la Concurrence, Consommation et Répression des Fraudes (DGCCRF) et précise notamment les modalités d’étiquetage, la liste positive de nutriments autorisés dans les compléments alimentaires ainsi que leurs Doses Journalières Maximales (DJM).
Sur la base de ce décret, les arrêtés suivants ont été publiés :
- Arrêté du 9 mai 2006 modifié relatif aux nutriments pouvant être employés dans la fabrication des compléments alimentaires ;
- Arrêté du 14 juin 2006 modifié relatif aux modalités de transmission des déclarations de première mise sur le marché ;
- Arrêté du 24 juin 2014 établissant la liste des plantes, autres que les champignons, autorisées dans les compléments alimentaires et les conditions de leur emploi.
Déclaration de mise sur le marché
Afin de pouvoir commercialiser un complément alimentaire, celui-ci doit obligatoirement être déclaré à la DGCCRF, conformément aux exigences des articles 15 et 16 du décret n° 2006-352. Depuis le 26 avril 2016, la déclaration des compléments alimentaires est envoyée à la DGCCRF au moyen du téléservice dédié : Téléicare.
En pratique, toute déclaration doit comporter un étiquetage ainsi que des informations permettant de juger de la recevabilité de la demande. Les déclarations fondées sur l’article 16 doivent en outre comporter une preuve permettant de mettre en œuvre la reconnaissance mutuelle.
Lorsque le téléservice n’est pas accessible ou lorsqu’une difficulté impondérable interdit le recours au téléservice, la déclaration se fait selon un mode dit dégradé, au moyen du formulaire CERFA n°15265*01. L’envoi du formulaire se fait alors par voie postale. Le recours au mode dégradé est dûment justifié par le demandeur.
| Cadre juridique | Eléments requis (non exhaustifs) |
| Article 15 | • Etiquetage du produit • Exemplaire du dossier |
| Article 16 | • Etiquetage du produit • Exemplaire du dossier • Documents permettant d’attester que le produit est légalement commercialisé dans un autre pays membre |
Allégations
Elles relèvent du Règlement CE n°1924/2006 du Parlement européen et du Conseil « Règlement cadre » qui définit la notion d’allégation de santé et d’allégation nutritionnelle, fixe les différentes catégories d’allégations de santé et précise les modalités de demande et d’évaluation des demandes.
Focus sur les différents types d’allégations de santé
Les allégations de santé mettent en avant l’existence d’un lien entre une denrée ou l’un de ses
composants et la santé (ex : le calcium est nécessaire au maintien d’une ossature normale).
Le règlement distingue quatre types d’allégations de santé, selon la fonction visée :
– Les allégations de santé génériques fonctionnelles aussi appelées « article 13.1 » qui concernent le rôle d’un nutriment/substance dans les fonctions de l’organisme, y compris les fonctions psychologiques et comportementales, et les allégations relatives au contrôle du poids.
– Les allégations de santé fonctionnelles basées sur des preuves scientifiques nouvellement établies et/ou qui contient une demande de protection des données aussi appelées « article 13.5 »
– Les allégations de réduction de risque de maladie dites « article 14.1.a) ». S’il est interdit par la règlementation qu’une denrée alimentaire fasse état de traitement, de prévention ou de guérison de maladies (article R112-7 du code de la consommation), le règlement « Allégations » permet néanmoins la mise en avant de la réduction d’un risque de maladie via l’amélioration d’un facteur de risque. Il sera ainsi interdit de dire « le produit X permet de lutter contre les maladies cardiovasculaires», mais autorisé d’alléguer « le nutriment X réduit le cholestérol sanguin. Une cholestérolémie élevée constitue un facteur de risque de développement d’une maladie cardiaque coronarienne ».
– Les allégations relatives au développement et à la santé des enfants communément appelées « article 14.1.b) ». Ces allégations ne concernent que des fonctions de l’organisme existant uniquement chez les enfants (ex : la croissance osseuse) ou sont portées par des produits exclusivement destinés aux enfants. Les allégations relevant de l’article 14 font l’objet d’une procédure d’autorisation spécifique et ont toujours été soumises à autorisation préalable à leur utilisation (à l’exception de certaines allégations relevant de l’article 14.1.b). Plusieurs décisions d’autorisations et de refus ont été rendues par la Commission. Elles sont consultables sur le registre de la Commission européenne : http://ec.europa.eu/nuhclaims/
Plusieurs règlements d’application ont été publiés qui ont listés les allégations autorisées :
- Articles 13.1 et 5 : Règlements UE n°432/2012, 536/2013, 1018/2013, 40/2014, 2015/7, 2015/539
- Article 14.1.a : Règlements UE n°983/2009, 665/2011, 1135/2014, 1226/2014, 1128/2014
- Article 14.1.b : Règlements UE n°983/2009, 957/2010, 440/2011
Seules les allégations autorisées et les allégations « en attente » d’évaluation peuvent être utilisées sur les étiquetages des compléments alimentaires.
Ces allégations en attente comprennent :
– Les allégations qui portent sur les effets de substances végétales ou à base de plantes, dites «substances botaniques» non encore évaluées.
– Les allégations de santé pour lesquelles la Commission ne s’est pas encore prononcée sur leur inclusion dans la liste des allégations autorisées.
Étiquetage
Le Règlement UE n°1169/2011 du Parlement européen et du Conseil est applicable depuis décembre 2014. Plusieurs nouveautés ont impacté le secteur des compléments alimentaires : mise en évidence des allergènes, étiquetage des nanomatériaux, taille minimale de caractères, étiquetage du pays d’origine dans certains cas et exemption d’étiquetage des supports.
Compléments alimentaires Bio
Les compléments alimentaires biologiques répondent à des Règlements spécifiques en plus des règlements généraux précédemment cités :
- Règlement CE n°834/2007 relatif à la production biologique et à l’étiquetage des produits biologiques (et ses annexes),
- Règlement CE n°889/2008 portant modalités d’application du règlement CE n°834/2007 du Conseil relatif à la production biologique et à l’étiquetage des produits biologiques en ce qui concerne la production biologique, l’étiquetage et les contrôles,
- Règlement CE n°1235/2008 portant modalités d’application du règlement CE n°834/2007 du Conseil en ce qui concerne le régime d’importation de produits biologiques en provenance des pays tiers.
Les étapes de développement d’un produit
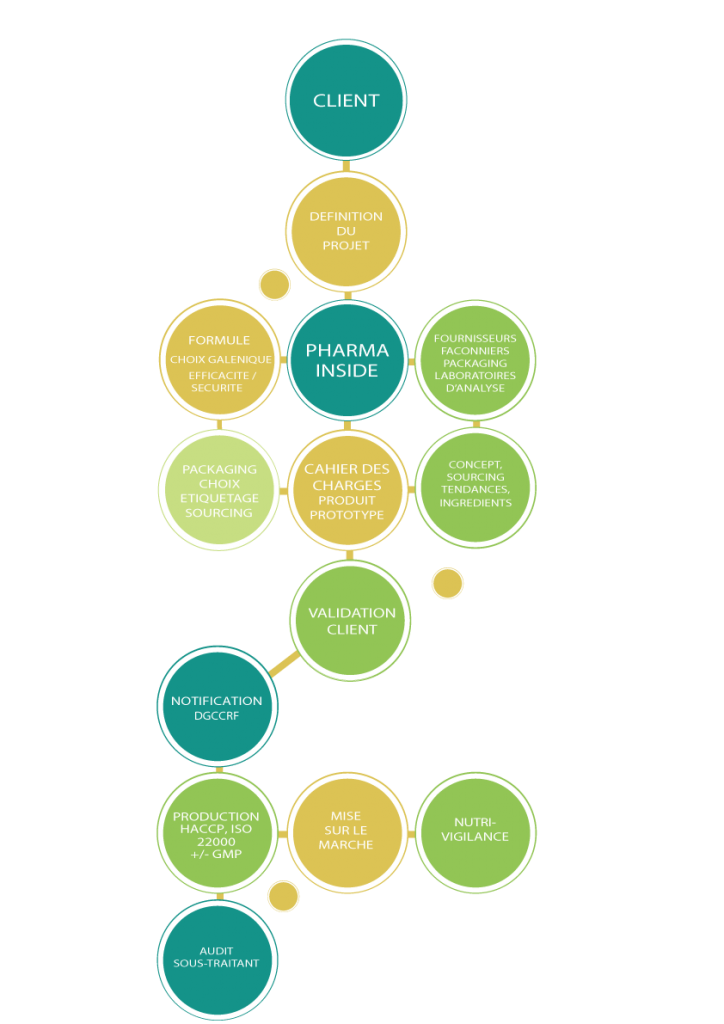
Définition du projet
Il s’agit d’une étape clé durant laquelle nous allons définir avec vous, le plus précisément possible, le produit à développer en établissant son positionnement, sa galénique, ses caractères organoleptiques, son conditionnement primaire et secondaire, sa contenance et le rétro-planning de lancement.
Validations de la formule et du conditionnement primaire
Nous soumettons un à plusieurs échantillons pour validation. Au cours de cette étape, la galénique et si nécessaire le goût pourront être ajustés.
Rédaction du dossier produit & étiquetage
Dès validation, des tests de stabilité pourront être lancés. A la demande, nous pourrons rédiger un dossier produit comprenant le dossier qualité requis par l’arrêté Plantes et le dossier toxicologique si nécessaire. Cette étape dure en moyenne entre 3 et 6 mois.
Production & Mise sur le marché
Nous vous accompagnerons dans le suivi et la validation de la première production de votre produit.
Prestations complémentaires
Nous offrons aussi nos services pour le suivi de vos sous-traitants [audit, cahier des charges], pour la rédaction des étiquetages et des supports de communication ainsi que pour la réalisation de tests d’efficacité.
Accompagnements
- Aide à la déclaration de mise sur le marché de nouvelles matières premières
- Constitution des dossiers de demande d’autorisation de mise sur le marché ou de renouvellement d’autorisation de mise sur le marché d’additifs feed
- Assistance sur les aspects analytiques de la caractérisation des extraits végétaux
- Rédaction de dossiers bibliographiques justifiant sécurité et/ou efficacité de l’additif